


 Spanish (pdf)
 Article in xml format
 Article references

 Automatic translation
 Send this article by e-mail
 Cited by SciELO
 Cited by Google
 Similars in
SciELO
 Similars in Google

 Permalink


Introducción
La contaminación ambiental producto de acciones antrópicas genera un desbalance en el equilibrio de entornos naturales. Los impactos se observan en varios ecosistemas, por ejemplo, los sistemas acuáticos resultan altamente afectados por vertimientos industriales o urbanos, deposición de emisiones atmosféricas, escorrentías, desechos sólidos, entre otros 1. La presencia de múltiples compuestos xenobióticos en el ambiente impacta los ecosistemas, esto se debe a que el nivel de toxicidad de un solo compuesto de alta peligrosidad puede generar alteraciones en los organismos, tanto a nivel individual como poblacional 2.
Según la clasificación de los compuestos tóxicos, su nivel de riesgo varía dependiendo de su concentración en el ambiente (biodisponibilidad), por ende, los compuestos orgánicos persistentes (COP), aquellos que son remanentes a permanecer en el sistema, son los de mayor riesgo y peligrosidad. Algunos compuestos como los policlorobifenilos (PCB), pesticidas, organoclorados e hidrocarburos aromáticos policíclicos (HAP) han sido estudiados alrededor del mundo y se ha determinado que han sido responsables de provocar múltiples alteraciones en aves, mamíferos, reptiles, peces, entre otros animales, e incluso en humanos.
La principal característica de los COP, además de su alta toxicidad, es que tienen una alta resistencia a la degradación biológica, fotolítica o química; por lo tanto, los COP se depositan en los sedimentos de cuerpos de agua lénticos o se transportan en la columna de agua en sistemas lóticos, esto ocasiona que aumente su impacto y que hagan parte de procesos de bioacumulación en la cadena trófica 3, 4. Además, desde una perspectiva toxicológica, algunos HAP, como el benzo[a]pireno (BaP), poseen propiedades cancerígenas, teratogénicas y mutagénicas. Por todo esto, la reducción de las emisiones y vertimientos industriales se han identificado como estrategias fundamentales para mitigar los riesgos asociados a estos compuestos 5.
En la Resolución 0631 del 17 de marzo del 2015, emitida por el Ministerio de Ambiente y Desarrollo Sostenible de Colombia, se indica que el límite máximo permisible de hidrocarburos totales en un compuesto es de 10 mg/L; sin embargo, no se tienen en cuenta compuestos individuales como los aromáticos policíclicos que, debido a su estructura química, pueden llegar a tener un mayor impacto medioambiental. A nivel internacional, México permite la descarga de 15 mg/L de hidrocarburos en fuentes de agua descargadas en agua dulce, mientras que en zona costera y zona marina el valor es de 40 mg/L. En Estados Unidos, la Administración de Salud y Seguridad Ocupacional (OSHA) estableció el límite de exposición permisible (PEL) para el BaP en 0,2 mg/m3, por su parte, la Environmental Protection Agency (EPA) estableció para el BaP un nivel máximo de 0,01 mg/L en zonas costeras no contaminadas por HAP.
El monitoreo de hidrocarburos es fundamental para evidenciar su impacto en el medio ambiente. En este sentido, se han desarrollado diferentes técnicas que permiten determinar la presencia y la concentración de HAP en diferentes matrices como agua, sedimentos, aire y en los propios organismos que absorben estos contaminantes 6. La cromatografía, con sus diferentes variaciones, es la técnica que más ampliamente se ha utilizado para identificar y cuantificar este tipo de contaminantes. Esta técnica permite una alta precisión para la separación de los compuestos y para la cuantificación de la concentración de cada uno de ellos. Sin embargo, es una técnica costosa, por la complejidad de equipos y materiales que se requieren, demanda un tiempo considerable para su ejecución y, además, es fundamental que se realice por personal altamente calificado, lo cual la convierte en una técnica reservada para laboratorios o centros especializados 7, 8.
También existen diferentes técnicas de fluorescencia que permiten monitorear la contaminación de hidrocarburos en matrices como aire, agua y suelo: fluorescencia simultanea sincrónica 9, 10, fluorescencia de matriz de excitación-emisión 11–13, fluorescencia de onda fija 14–17, entre otras. Esta última es una técnica simple en la cual la longitud de onda de excitación se mantiene constante mientras se mide la emisión de fluorescencia. Esto permite analizar la intensidad de la fluorescencia en función de la concentración de la muestra o el tipo de fluoróforo 18. A pesar de su simplicidad, esta técnica proporciona información preliminar relevante en sitios donde las limitaciones son dominantes.
Diferentes investigadores han desarrollado e implementado técnicas de fluorescencia para obtener una mejor identificación y una mayor selectividad de los diferentes hidrocarburos presentes en una matriz, específicamente de los HAP 19–21. Además, la combinación con herramientas estadísticas o técnicas complementarias han convertido a la fluorescencia en una herramienta atractiva para ser implementada en diferentes laboratorios no especializados, principalmente por los bajos costos que requiere su implementación. Si bien existe una inversión inicial para la adquisición de un equipo fluorómetro de alta capacidad, no se utiliza una cantidad elevada de reactivos o solventes para la preparación de la muestra y el personal no necesita estar altamente calificado, además de que la inversión del equipo se compensa con un amplio rango de aplicaciones 22.
Considerando las limitaciones técnicas y presupuestales que tiene la ciencia en Colombia, se hace indispensable desarrollar estrategias u optimizar los elementos existentes para poder avanzar en el monitoreo ambiental. En este sentido, el objetivo de este estudio fue utilizar el lector multimodal Cytation 3 para la detección y medición de diferentes hidrocarburos en agua y en sedimentos, además de investigar su potencial aplicabilidad como herramienta de monitoreo de sitios potencialmente expuestos a HAP.
Materiales y métodos
Equipo para detección de fluorescencia
Los análisis fueron realizados en un lector multimodal Cytation 3 (BioTek®, USA), ubicado en el Laboratorio de Toxicología y Biotecnología de la Universidad de los Llanos, el cual tiene como fuente de excitación una lámpara laser de xenón (100 mW) y un cuádruple monocromador, además de un tubo fotomultiplicador para la detección de la emisión secundaria emitida por las moléculas. La amplitud de hendidura de la rejilla (slit width) del monocromador está fijada de fábrica a 16 nm. Todas las lecturas fueron realizadas en placas Nunc (Thermo Scientific) de 96 pozos de color negro en polipropileno.
Preparación de soluciones madre
Se utilizaron cuatro hidrocarburos de grado analítico 99%: fenantreno (PHE) (Sigma-Aldrich), antraceno (ANT) (Merck), fluoranteno (FLU) (Tokyo Chemical) y pireno (PYR) (Merck). De cada uno se prepararon soluciones stock a concentración de 1 ppt en metanol (para análisis, EMSURE® ACS, ISO, Merck) 23. Las soluciones se almacenaron bajo refrigeración hasta por 30 días.
Determinación de espectros de emisión
Con el fin de identificar los espectros de excitación y emisión y las señales en pico con mayor fluorescencia, se hicieron lecturas para cada hidrocarburo a una concentración de 250 ppm. Para la medición del espectro de excitación se usó el intervalo desde los 250 hasta los 360 nm; mientras que para el espectro de emisión se usó el intervalo desde los 300 hasta los 500 nm. Adicionalmente, se preparó una solución con los cuatro HAP a una concentración de 250 ppm por cada uno para determinar el comportamiento fluorescente de los hidrocarburos en una mezcla.
Determinación del límite de detección (LOD) y el límite de cuantificación (LOQ)
Para cada hidrocarburo, se preparó una curva estándar de dilución seriada con 9 diferentes puntos desde 0 hasta 1 ppm (1; 0,5; 0,25; 0,125; 0,063; 0,031; 0,016; 0,008 y 0) usando metanol como diluyente. Este procedimiento se realizó por cuadruplicado, con el fin de reducir el error experimental y aumentar la precisión de la determinación. Teniendo como base la mayor señal espectral para cada compuesto, se midió la fluorescencia de onda fija de cada dilución a la excitación específica de cada uno de los hidrocarburos evaluados. Los valores de fluorescencia obtenidos se reportaron como unidades arbitrarias fluorescentes.
Los cálculos para determinar el límite de detección (LOD) y el límite de cuantificación (LOQ) se calcularon con las Ec. (1) y (2):
Donde Yb es la señal del blanco y Sb es la desviación estándar de la pendiente de la regresión lineal 24.
Preparación y extracción de muestras dopadas de agua
Este procedimiento se siguió de acuerdo con el método ASTM-D5412 25, se utilizaron 500 mL de agua desionizada para cada hidrocarburo y se adicionaron de forma separada a una concentración de 50 ppb. Este proceso se realizó por triplicado para cada hidrocarburo.
Para la extracción se usó solvente diclorometano (para análisis, EMSURE® ACS, ISO, Merck) al 20% del volumen total de la muestra preparada. El volumen de solvente se dividió en tres partes, cada parte se agitó individualmente con la muestra de agua en un embudo de decantación durante al menos 2 min con pausas para permitir la liberación de la presión de los gases. La mezcla de agua y diclorometano se dejó reposar a temperatura ambiente (25 °C) por al menos 10 min para permitir la separación de capas y proceder a retirar el solvente en un erlenmeyer. El procedimiento se repitió con las otras partes del solvente.
Una vez se obtuvieron las tres partes de solvente, se mezclaron y se llevaron al rotoevaporador RV 10 (IKA, USA) a una temperatura de 60 °C para concentrar la muestra hasta 1 mL. Finalmente, con el fin de evitar una pérdida por evaporación de diclorometano (presión de vapor = 0,533 bar, 24 °C) se realizó una dilución con metanol en una relación final 1:10 para su lectura en microplacas de polipropileno de 96 pozos.
A partir de la curva de calibración se calculó la concentración inicial y la concentración final se calculó con la Ec. (3):
Donde Cc es la concentración inicial a partir de la curva de calibración, Vs es el volumen del solvente usado en la dilución de la muestra y VT es el volumen de agua de la muestra de la cual fue extraído.
Preparación y extracción de muestras dopadas de sedimentos
Se colectaron sedimentos en el lecho de un riachuelo (4°04'42" N, 73°34'58" W), ubicado en una zona rural, sin intervención de actividades humanas circundantes y aparentemente libre de contaminación por hidrocarburos. Con ayuda de un tubo en PVC de 2,54 cm de diámetro y 25 cm de longitud se colectaron las muestras de sedimentos hasta alcanzar aproximadamente 1000 g. Esta actividad se realizó en un trayecto no mayor a 10 m río arriba, con el fin de no tomar muestras en el lecho del riachuelo intervenido.
Los sedimentos se transportaron hasta el Laboratorio de Toxicología y Biotecnología en bolsas plásticas resellables, se pesaron y después se pusieron a secar en horno durante 24 h, a una temperatura mayor a 60 °C para facilitar la volatilización de cualquier compuesto que pudiera intervenir con la medición. Una vez seco el material, y buscando tener un tamaño homogéneo de partícula que permitiera una mejor adherencia y extracción de los hidrocarburos 26, 27, las muestras se filtraron por un tamiz de acero inoxidable con ojo de malla menor a 300 μm de diámetro, esta fracción fue la que se usó para su contaminación.
Para realizar la contaminación individual de cada hidrocarburo, se usaron 7 g de sedimento en una caja de Petri y se les aplicó una solución de 50 ppb de cada hidrocarburo en 5 mL de metanol para cada uno, se hizo la exposición por triplicado. La solución se aplicó con una micropipeta, se distribuyó sobre toda la superficie para humedecer toda la muestra de sedimento, se dejó en reposo a temperatura ambiente y cubierta con la tapa de la caja Petri durante 10 min para aumentar el tiempo de contacto del sedimento. Posteriormente se abrió el recipiente y se cubrió con papel de aluminio perforado para permitir la evaporación del metanol y evitar algún efecto de degradación lumínica de los HAP 28.
Una vez se obtuvo la muestra contaminada, se introdujo en un papel filtro en la cámara de extracción del equipo Soxhlet y se agregó diclorometano en el balón de fondo redondo a una relación de 1:10 (sedimento:solvente). El equipo Soxhlet se configuró con el fin de realizar seis reflujos por hora durante 4 h con el fin de permitir la liberación de los analitos de la muestra.
Finalizadas las 4 h, el solvente se transfirió a un balón con acople para rotaevaporador y se concentró el extracto orgánico a una temperatura de 60 °C hasta 1 mL aproximadamente. Posteriormente, se diluyó con metanol en una relación 1:10, con el fin de realizar la lectura con las placas de poliestireno, el anterior procedimiento fue hecho con base al método EPA 3540B 29.
La concentración final de cada muestra de sedimento se calculó teniendo en cuenta el valor obtenido por medio del análisis de regresión lineal. El valor obtenido se multiplicó por el factor de dilución de la muestra. Finalmente, para obtener el porcentaje de recuperación se aplicó la Ec. (4) 30:
Dónde Ci es la concentración inicial aplicada a la muestra de suelo o agua y Cf es la concentración obtenida a partir de los cálculos para agua o suelo.
Tanto para los sedimentos como para el agua, se realizó una mezcla de los cuatro hidrocarburos (PHE, PYR, FLU y ANT) a una concentración de 50 ppb cada uno. Se realizó por triplicado para cada matriz con el fin de evaluar el método de recuperación y el comportamiento fluorescente en cada matriz con varios hidrocarburos. Los procedimientos se siguieron tal y como se describieron para cada matriz.
Análisis estadístico
Los datos obtenidos fueron analizados en Excel 2016 (Microsoft, USA), en el programa se realizó el análisis regresión lineal sobre las curvas de calibración de cada hidrocarburo. Los datos de extracción, detección y cuantificación se presentan como la media ± desviación estándar. El análisis espectral y la elaboración de las gráficas se realizaron en Matlab (ver R2023b).
Resultados y discusión
Espectros de emisión
Fue posible identificar las señales de excitación en pico y las longitudes de emisión en pico utilizando escaneo espectral para los cuatro diferentes HAP. Para ANT, PHE, FLU y PYR, las longitudes de excitación en pico fueron 330, 293, 329 y 330 nm, respectivamente, y las longitudes de emisión en pico fueron 401, 363, 459 y 384 nm, respectivamente (figura 1). A pesar de que el equipo Cytation 3 no tiene una buena definición espectral debido a su configuración de fábrica (slit width: 16 nm), es posible diferenciar cada espectro con base en la estructura de fluorescencia identificada particular para cada caso.
Los fluorómetros de alto rendimiento con apertura de hendidura variable permiten ajustar con precisión la selectividad y la sensibilidad en la discriminación y medición de fluoróforos. El aumento del ancho de banda de excitación conduce a una mayor energía de excitación, mientras que el aumento de la energía de excitación conduce a una mayor intensidad de fluorescencia 31. Es importante destacar que la fluorescencia del blanco es insignificante respecto a la fluorescencia de los hidrocarburos evaluados.
Para el caso del PYR, se destaca un pico de emisión predominante a 459 nm, el cual puede ser provocado por el excímero generado entre el PYR y el metanol, el tiempo de vida de la fluorescencia y su estado entre los niveles vibracionales 32, 33.
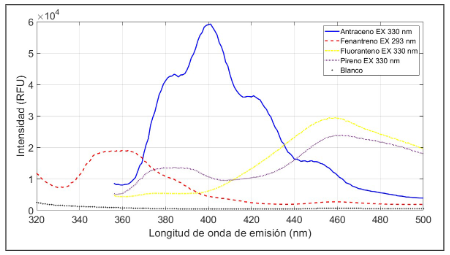
Figura 1. Espectro de emisión de antraceno (ANT), fenantreno (PHE), pireno (PYR) y fluoranteno (FLU) a concentración de 250 ppm en metanol.
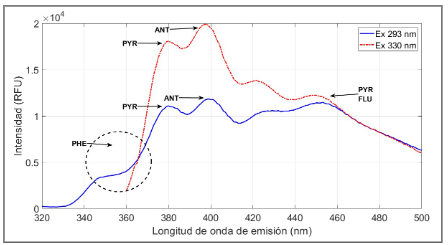
En la figura 1 es posible identificar los espectros de emisión de cada hidrocarburo de manera individual; sin embargo, los espectros de FLU y PYR se superponen, lo que conlleva a un reto mayor para identificarlos individualmente en mezcla como se evidencia en la figura 2, allí también se observa el espectro de la mezcla de los cuatro hidrocarburos en las dos excitaciones reportadas previamente. En ninguno de los dos espectros se pueden diferenciar claramente los espectros de FLU ni el segundo pico de PYR; en cambio, se observa una sola señal de fluorescencia en pico producto de una posible aditividad de señales, en el momento en que FLU y PYR tienen el pico de emisión en la misma longitud de onda (459 nm). Este comportamiento ha sido observado con otros fluoróforos con los que se realiza la determinación simultánea y se logra diferenciar cada uno de los espectros por medio de algoritmos de regresión lineal 34.
Por otro lado, como se observa en la figura 2, tanto ANT como PYR, que tienen una señal de fluorescencia en pico de emisión a 384 nm, son completamente diferenciables en la mezcla. Adicionalmente, el PHE aparentemente se mimetiza por la intensidad del ANT, el cual tiene una mayor intensidad (fluorescencia) y solo se observa un hombro a la longitud de onda de emisión de este hidrocarburo (363 nm). A partir de este análisis se puede establecer que el comportamiento fluorescente de los HAP evaluados es dependiente de los fluoróforos que se encuentran en la mezcla, y no de su estado individual.
De acuerdo con lo reportado por Patra y Mishra 23, la cantidad de hidrocarburos presentes en una mezcla puede modificar la calidad de identificación de los compuestos a nivel individual, e incluso modificar la efectividad de la medición si se desconocen los compuestos. Por otra parte, Sunuwar y Manzanare 35 reportan que la medición convencional de fluorescencia puede ser compleja y no necesariamente revelar la totalidad de los compuestos en la mezcla, por lo tanto, aseguran que la combinación de técnicas adicionales como la fluorescencia asincrónica y algunas herramientas computacionales pueden permitir realizar una medición mucho más completa y precisa. Esta premisa indica que el trabajo en perspectiva puede continuar con la integración de herramientas estadísticas o técnicas complementarias que aumenten la precisión en la detección de los compuestos tipo hidrocarburos.
Determinación del límite de detección (LOD) y el límite de cuantificación (LOQ)
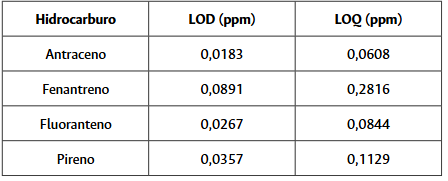
Con base en las curvas estándar y la regresión lineal se determinaron el LOD y el LOQ para el equipo Cytation 3, los cuales se reportan en la tabla 1. Los LOD estuvieron entre 0,0183 y 0,0891 ppm, siendo el más bajo para el ANT, mientras que los LOQ se ubicaron entre 0,0608 y 0,2816 ppm, siendo el menor valor también para el ANT. Estos datos nos indican que gracias a sus propiedades fluorescentes los compuestos pueden ser detectados a muy bajas concentraciones.
Tabla 1. Límite de detección (LOD) y límite de cuantificación (LOQ) para antraceno (ANT), pireno (PYR), fluoranteno (FLU) y fenantreno (PHE).
Los valores son la media ± desviación estándar.
En la tabla 2 se presenta el análisis de regresión lineal realizado para los hidrocarburos evaluados. Es posible identificar que para los cuatro HAP la regresión lineal se ajustó apropiadamente de acuerdo con el parámetro de determinación R² > 0,99; además, se evidencia una linealidad entre la concentración de los compuestos y la intensidad de fluorescencia.
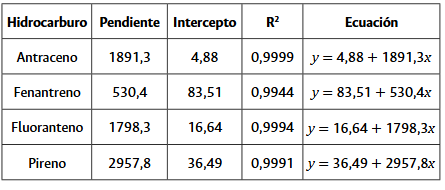
Concentración final y porcentaje de recuperación de las muestras por extracción Soxhlet
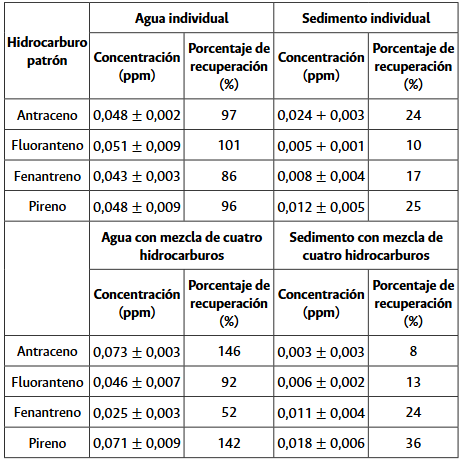
Los resultados de la determinación en muestras de agua de forma individual permiten evidenciar que hay una variación en el porcentaje de recuperación entre el 86 y el 101% para los cuatro hidrocarburos, siendo la mayor para FLU y la menor para PHE (tabla 3). Considerando que el porcentaje de recuperación se debe acercar al 100%, los valores obtenidos son aceptables para el método desarrollado de manera individual para cada hidrocarburo.
Un comportamiento similar fue reportado por Kafilzadeh et al. 36, 37 con porcentajes de recuperación para 16 hidrocarburos entre el 91 y el 96%. Caso contrario ocurrió con la medición de la mezcla de los cuatro hidrocarburos en agua porque los porcentajes de recuperación variaron considerablemente entre el 52 y el 146%, siendo el más alto para el ANT y el más bajo para el PHE (tabla 3). Esta variación en los valores de recuperación se puede explicar debido al comportamiento fluorescente observado para la mezcla de los cuatro hidrocarburos (figura 2), allí se genera posiblemente una interferencia de uno o más hidrocarburos al momento de realizar la detección de la emisión de cada hidrocarburo, esto ocasiona que haya valores de recuperación por encima del 100%, como se observa para el caso del PYR y el ANT.
Santa et al.38 reportaron valores similares de extracción para hidrocarburos totales y volátiles usando extracción líquido-líquido, e indican que esto puede ocurrir por una volatilización de los analitos durante la etapa de evaporación previa a la determinación cromatográfica. Así mismo, destacan que el solvente diclorometano generó un solapamiento de señales y compuestos volátiles. En este sentido, se podría generar una coelución para la determinación fluorométrica de los compuestos.
Tabla 3. Concentración y porcentaje de recuperación de hidrocarburos en muestras dopadas de aguas y sedimentos con hidrocarburos aromáticos policíclicos (HAP).
Los valores son la media ± desviación estándar.
Mezcla de los cuatro hidrocarburos a 50 ppb cada uno.
Con respecto a la determinación en muestras de sedimentos, la variación de los porcentajes de recuperación fue menor que en el agua. La medición individual de los cuatro hidrocarburos varió entre el 10 y 25%, siendo mayor para PYR y menor para FLU; mientras que la medición de la mezcla de los cuatro hidrocarburos varió entre el 8 y 36%, siendo mayor para PYR y menor para ANT. A partir de estos datos es posible inferir alguna de estas dos hipótesis:
1. La técnica de extracción Soxhlet con base en el tiempo y solvente usados no fueron adecuados para extraer y recuperar la muestra dopada (spike) de hidrocarburos, aunque existen reportes de la idoneidad de este método para la extracción de hidrocarburos en muestras sólidas en comparación con otras técnicas como baños de ultrasonido 39. Así mismo, Castro-Guijarro et al.40 reportan la importancia de utilizar un método de extracción mini Soxhlet acelerado que reduce el consumo de volumen de solvente y el tiempo de ejecución en un 90%. Esto indica una efectividad del método y una optimización de este. Por otro lado, si bien el método de ultrasonido es efectivo para la extracción de HAP en sedimentos, y es amigable con el medio ambiente debido a que el uso de solventes es menor o a que se puede sustituir un disolvente orgánico por otro tipo de sustancia como las micelas, los baños o las sondas de ultrasonido no son frecuentemente encontrados en los laboratorios 41.
2. La muestra dopada (spike) no se adhirió en su totalidad al sedimento, a pesar de contar con referencias que avalaban la prevalencia de adherencia a partículas de menor tamaño 26, 27. La evaporación de los compuestos con el solvente (metanol) puede ser la causa; sin embargo, se debe considerar que la presión de vapor de los compuestos evaluados varía entre 1,75 × 10⁻⁶ y 2,5 × 10⁻⁶ mm Hg 42, mientras que la del metanol es de 127 mm Hg 43, considerablemente mucho más alta que la de los hidrocarburos.
Conclusiones
La fluorescencia se ha constituido como una herramienta fundamental para la química analítica, y en este estudio fue posible realizar la detección de HAP de manera individual con ANT, PYR, FLU y PHE, tanto como compuestos puros como en su adición en muestras de agua. Los coeficientes de determinación para cada hidrocarburo fueron mayores a 0,99, esto da cuenta de una linealidad entre la intensidad de fluorescencia y el incremento de la concentración. Entre las múltiples funciones del espectrofluorómetro Cytation 3, no se destaca su uso en este tipo de determinaciones, por lo tanto, es un valor agregado poder identificar que la señal fluorescente de los compuestos evaluados es fácilmente detectada por el equipo en concentraciones mayores o iguales a 19 ppb, este valor es cercano a los detectados por medio de cromatografía, técnica estandarizada a nivel mundial que implica un mayor número de retos técnicos y económicos, a diferencia de la fluorescencia.
A pesar de que individualmente la calidad espectral de los diferentes HAP evaluados cuenta con una buena resolución y son diferenciables, a nivel de mezcla se complejiza su identificación, principalmente por la aditividad de señales. En trabajos posteriores será conveniente evaluar un número de mediciones tanto en emisión como en excitación con el fin de integrar técnicas estadísticas como factores paralelos (PARAFAC).
Con respecto a la determinación en sedimentos, la solución en metanol-hidrocarburos no permitió asegurar la completa adhesión del hidrocarburo a las partículas, por lo que, en futuros ensayos, será conveniente el uso de otros solventes con un coeficiente de partición (KOW) más alto. En resumen, el equipo Cytation 3 tiene un uso potencial para la detección de hidrocarburos y se plantea continuar utilizando este equipo para evaluar un mayor número de hidrocarburos, así como muestras de agua o sedimentos contaminadas por HAP, todo con el objetivo de confirmar su aplicación en el monitoreo ambiental.

