


 Spanish (pdf)
 Article in xml format
 Article references

 Automatic translation
 Send this article by e-mail
 Cited by SciELO
 Cited by Google
 Similars in
SciELO
 Similars in Google

 Permalink


Señor editor:
Con el envejecimiento de la población general, el número de pacientes con epilepsia de inicio tardío crece constantemente. Este hecho tiene especial relevancia porque la evidencia actual sugiere que una proporción de estos casos puede estar asociada con enfermedades neurodegenerativas, en particular con la enfermedad de Alzheimer (EA) 1. Las proteínas beta amiloide (ßA) y tau, distintivas de la EA y presentes años antes de la aparición de los síntomas clínicos de la enfermedad, podrían desempeñar un papel en el desarrollo de la hiperexcitabilidad neuronal 2.
El riesgo de crisis epilépticas es mayor en pacientes con EA autosómica dominante. Se ha reportado una frecuencia de crisis epilépticas del 47,7 %, después de un seguimiento medio de 8,4 años en pacientes con EA que albergaban una mutación patógena en presenilina (PSEN)1, PSEN2 y en la proteína precursora de amiloide (PPA) o duplicaciones de esta. Un metaanálisis mostró que el alelo E4 de la apolipoproteína E es un factor de riesgo para la epilepsia. Además, se ha demostrado que los pacientes con EA más jóvenes tienen más probabilidades de tener crisis epilépticas no provocadas, con un aumento de hasta 87 veces en el grupo de edad de 50 a 59 años, en comparación con la población general de la misma edad. Por lo tanto, la epilepsia es una comorbilidad frecuente en la EA de inicio temprano 2. Asimismo, los pacientes con EA presentan un mayor riesgo de desarrollar epilepsia durante el curso de la enfermedad y diversos estudios manifiestan que la epilepsia de inicio tardío puede representar la primera manifestación clínica de la EA 1,3.
Dependiendo del grado de deterioro cognitivo, se describen distintas formas de epilepsia dentro del espectro de la EA (figura 1) 3. La llamada "variante epiléptica" de la EA ha despertado un creciente interés clínico y de investigación, y se refiere a aquellos casos en los que se producen crisis epilépticas, incluso cuando el deterioro cognitivo está ausente o es mínimo, es decir, no se evidencia deterioro en la evaluación neuropsicológica. En este sentido, a veces se considera una forma "no cognitiva" de presentación de la EA, en la que las crisis epilépticas constituyen el signo inaugural y aislado 3-4.
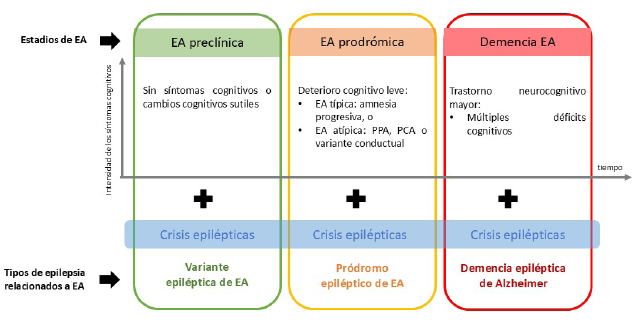
Nota. EA: Enfermedad de Alzheimer; PPA: afasia progresiva primaria; PCA: atrofia cortical posterior.
Fuente: 3.
Figura 1 Los diferentes tipos de epilepsia descritos en el espectro de la enfermedad de Alzheimer
Esta variante puede considerarse una epilepsia de inicio tardío de etiología inicialmente desconocida, cuya causa permanece sin esclarecer a pesar de una evaluación etiológica exhaustiva, sin embargo, representa un estado transitorio que probablemente evolucione hacia un deterioro cognitivo leve y, posteriormente, a demencia. La definición de la variante epiléptica es relativamente reciente y solo fue posible gracias a la disponibilidad de biomarcadores in vivo de la neuropatología de la EA, en personas cognitivamente normales o con deterioro cognitivo leve. En este sentido, está estrechamente vinculada con la aparición de biomarcadores de amiloide y tau en el líquido cefalorraquídeo 3.
La variante epiléptica de la EA constituye una realidad clínica que permite establecer una descripción sindrómica de sus características clínicas y electro-fisiológicas fundamentales. Las crisis en la variante epiléptica de la EA pueden manifestarse como auras aisladas con consciencia preservada 5, y las crisis generalizadas son menos frecuentes. Un deterioro cognitivo subjetivo puede estar ausente en el momento del inicio de las crisis epilépticas y desarrollarse más tarde; por el contrario, puede ser concomitante o preceder a las crisis epilépticas durante varios años.
En el electroencefalograma (EEG), las descargas epileptiformes interictales son inconstantes y, generalmente, focales, con predominio en regiones temporales, aunque esta localización no es específica de la EA. El enlentecimiento de fondo en bandas theta o delta, con predominio en los lóbulos temporales, es frecuente, lo cual es inusual en la EA preclínica, en la que típicamente se observa un EEG normal 3. La atrofia cerebral puede estar ausente en estudios de neuroimagen estructural y, cuando se presenta suele ser leve o moderada. En la variante epiléptica, el análisis del líquido cefalorraquídeo suele mostrar una doble alteración en los biomarcadores de amiloide: disminución de los niveles de ßA42 y aumento de tau total (tau-t) y fosforilada (tau-p), lo que indica una probable neuropatología subyacente compatible con EA; sin embargo, hasta un 46 % de los pacientes pueden presentar resultados falsamente negativos en la medición de ßA42 3-4.
Los anticuerpos monoclonales dirigidos contra ami-loides han demostrado capacidad para ralentizar la progresión cognitiva en etapas tempranas de la EA 6, aun así, se considera que esta eficacia podría mejorar al combinarlos con fármacos antiepilépticos en pacientes con hiperexcitabilidad demostrada. De manera similar, el tratamiento con fármacos antiepilépticos parece aportar un mayor beneficio cuando se inicia de forma temprana 7. De acuerdo con el objetivo de retrasar la aparición de la demencia el mayor tiempo posible, es esencial mantener un alto índice de sospecha de la variante epiléptica, ya sea en el caso de epilepsia de inicio tardío o EA preclínica. También, se conoce que la hiperactivación de la neurotransmisión glutamatérgica en el sistema nervioso central es una causa de muerte neuronal y este podría ser otro mecanismo implicado en la comorbilidad entre epilepsia y EA. Por ello, los fármacos cuyo blanco terapéutico involucra a los receptores de glutamato, como es el caso de los fármacos antiepilépticos, pueden representar una potencial estrategia terapéutica en las demencias 8.
En este contexto, levetiracetam es un fármaco de amplio espectro, eficaz en crisis focales, crisis tónico-clónicas generalizadas y en las crisis mioclónicas generalizadas 9. Este ha demostrado modular la hiperexcitabilidad cortical, específicamente a nivel de los hipocampos 10. Se ha encontrado que su uso a dosis baja en pacientes con EA sin epilepsia podría mitigar el depósito de amiloide, la hiperfosforilación de tau y, por tanto, el deterioro cognitivo 11, y mejorar predominantemente las funciones ejecutivas y visuoespaciales; sin embargo, los estudios disponibles aún muestran gran heterogeneidad metodológica y tamaño de muestras limitados, por lo que se requieren investigaciones más robustas (10, 12). Existen otros fármacos antiepilépticos, como la lamotrigina, que también ha demostrado mejoría en funciones cognitivas a través de la modulación de la función mitocondrial en ensayos animales 13.
En conclusión, la variante epiléptica de la EA debe considerarse en la evaluación de pacientes con epilepsia de inicio tardío de causa desconocida, incluso en ausencia de quejas subjetivas de memoria. Estudios clínicos han documentado casos de EA en su forma epiléptica con deterioro cognitivo mínimo o ausente, destacando la importancia de su identificación temprana 4. Además, revisiones subrayan que la actividad epiléptica subclínica puede acelerar el deterioro cognitivo y que la detección precoz permite intervenciones más efectivas y mejora el pronóstico de los pacientes 14. El reconocimiento temprano de la hiperexcitabilidad neuronal podría permitir intervenciones combinadas con fármacos antiepilépticos y terapias dirigidas a amiloide, contribuyendo a retrasar la progresión hacia la demencia. Futuros estudios deberán definir los biomarcadores de excitabilidad, estandarizar los criterios diagnósticos y validar estrategias terapéuticas que integren los avances neurofisiológicos y moleculares en la EA.

